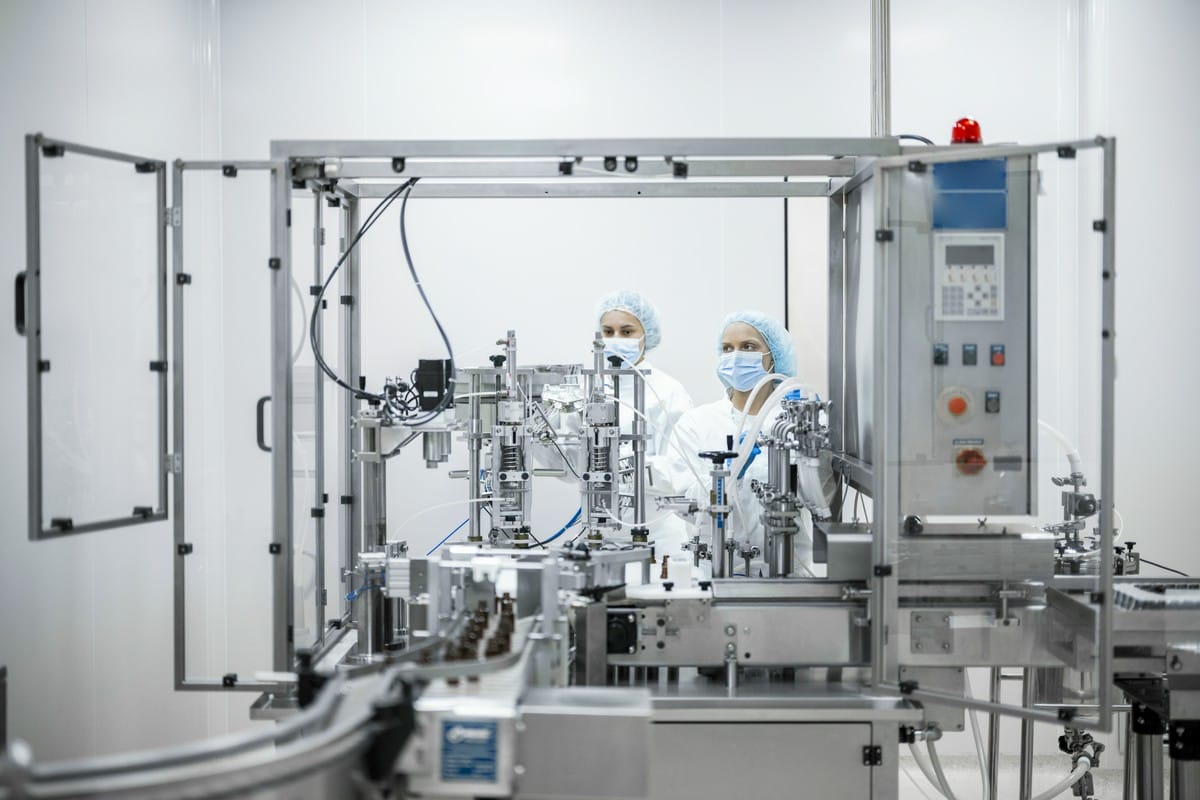
Standardowa hala produkcyjna nie zapewnia filtracji powietrza ani kaskady ciśnień wymaganej w farmacji. Pomieszczenie o kontrolowanych parametrach środowiskowych utrzymuje ściśle określoną liczbę cząstek stałych i drobnoustrojów w metrze sześciennym. Zrewidowany Annex 1 do EU GMP z 2022 roku narzuca rygorystyczne wytyczne dla produkcji sterylnej. Regulacja dzieli obszary wytwarzania na cztery główne klasy czystości. Wymagania te opierają się na ciągłym monitorowaniu aerozoli w spoczynku oraz w trakcie normalnej pracy personelu. Wdrożenie zaktualizowanych standardów determinuje architekturę całego nowo powstającego zakładu.
Jak Annex 1 definiuje klasy czystości w farmacji?
Zrewidowany załącznik dzieli strefy na cztery poziomy ryzyka mikrobiologicznego. Klasa Grade A stanowi obszar krytyczny dla operacji o najwyższym ryzyku, takich jak aseptyczne napełnianie ampułek. Klasa Grade B pełni funkcję tła dla strefy A, umożliwiając bezpieczny transfer sterylnych materiałów. Strefy C i D obsługują mniej newralgiczne etapy procesu technologicznego.
Prawidłowo zaprojektowany clean room gwarantuje utrzymanie parametrów zgodnych z normą ISO 14644-1. Wymaga to zaawansowanych central wentylacyjnych HVAC i wielostopniowej filtracji HEPA. Limity dopuszczalnych zanieczyszczeń różnią się w zależności od aktualnego stanu pracy obiektu.
| Klasa GMP | Główna rola w procesie produkcji sterylnej |
|---|---|
| Grade A | Strefa krytyczna (np. aseptyczne napełnianie, zamykanie) |
| Grade B | Środowisko tła dla strefy A, przebieralnie końcowe |
| Grade C | Przygotowanie roztworów przed filtracją sterylizującą |
| Grade D | Mycie komponentów, operacje pomocnicze i transport |
Jak nowe wytyczne zmieniają kontrolę zanieczyszczeń?
Dokument z 2022 roku wprowadza obowiązek wdrożenia holistycznej Strategii Kontroli Zanieczyszczeń (CCS). System ten integruje wszystkie techniczne i organizacyjne punkty kontrolne funkcjonujące w zakładzie. Nowe ramy prawne wymuszają spięcie procedur operacyjnych z ciągłymi systemami monitorującymi.
W Craftech podczas projektowania instalacji procesowych opieramy się na szczegółowej ocenie ryzyka dla każdego etapu wytwarzania. Regulacje wymagają obecnie precyzyjnej wizualizacji przepływów powietrza nad otwartym produktem. Pozwala to na fizyczne udowodnienie braku ryzyka kontaminacji krzyżowej. Zmiany obejmują również częstotliwość pełnej rekvalifikacji pomieszczeń, którą ustala się na okres 6 lub 12 miesięcy.
Dlaczego izolatory są kluczowe w strefie kontrolowanej?
Bariery fizyczne całkowicie oddzielają operatora od wysoce aktywnych substancji medycznych. Zamknięte izolatory oraz systemy RABS minimalizują ryzyko wniesienia drobnoustrojów przez personel roboczy. Zgodnie z wytycznymi Annex 1, tło dla otwartych izolatorów musi odpowiadać przynajmniej klasie Grade C.
Zamknięte systemy izolatorów mogą funkcjonować w środowisku Grade D. Krok ten wymaga mocnego uzasadnienia w dokumentacji CCS. Konstrukcja barier wymusza utrzymanie absolutnej integralności rękawic roboczych oraz bezpieczny transfer surowców przez śluzy dekontaminacyjne. Redukcja interwencji manualnych drastycznie obniża ryzyko zanieczyszczenia finalnej szarży.
W jaki sposób układy mycia CIP zabezpieczają produkcję?
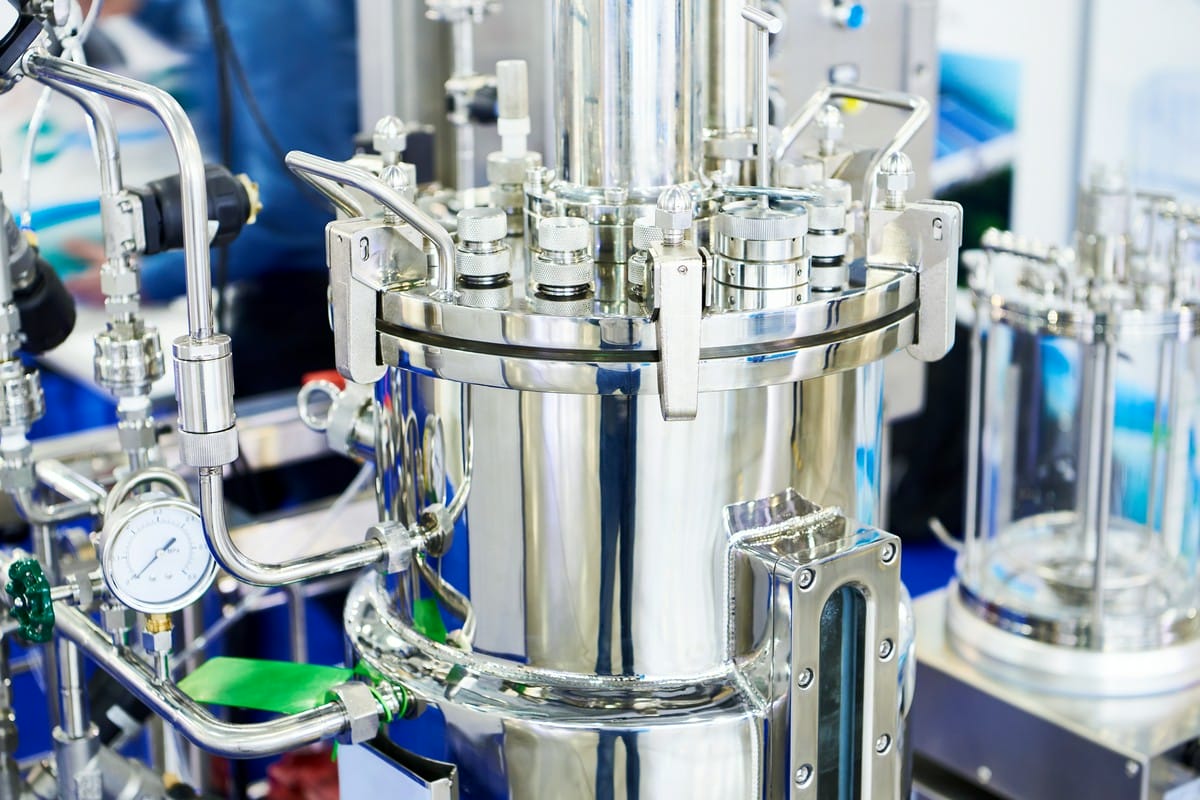
Zautomatyzowane układy CIP i SIP usuwają pozostałości produktu bez konieczności demontażu urządzeń procesowych. Stanowi to podstawę zapobiegania kontaminacji mikrobiologicznej między kolejnymi seriami leku. Wytyczne GMP wymagają pełnej, udokumentowanej walidacji tych procesów.
Tworząc higieniczne instalacje skidowe, wdrażamy w pełni powtarzalne cykle mycia i sterylizacji. Sterownik musi precyzyjnie rejestrować temperaturę, czas, stężenie detergentu oraz ciśnienie przepływu. Udokumentowana skuteczność usuwania zanieczyszczeń gwarantuje bezpośrednie bezpieczeństwo pacjenta. Automatyzacja tego etapu eliminuje powtarzalne błędy ludzkie występujące przy czyszczeniu ręcznym.
Co obejmuje kwalifikacja urządzeń w strefach czystych?
Uruchomienie nowych instalacji wymaga przeprowadzenia czteroetapowej kwalifikacji: DQ, IQ, OQ oraz PQ. Potwierdza ona ostateczną zdolność sprzętu do pracy w ścisłym reżimie farmaceutycznym. Weryfikacja projektowa (DQ) ocenia koncepcję techniczną przed rozpoczęciem spawania rurociągów.
Kwalifikacja instalacyjna (IQ) i operacyjna (OQ) sprawdzają poprawność montażu oraz dokładną kalibrację czujników. Finalna kwalifikacja procesowa (PQ) weryfikuje system w warunkach rzeczywistej symulacji produkcji. Standardowy protokół testowy w strefie czystej obejmuje:
- badanie integralności i szczelności zamontowanych filtrów HEPA,
- pomiary prędkości oraz jednorodności przepływów powietrza,
- weryfikację stabilności kaskady ciśnień między sąsiadującymi pokojami.
Kiedy należy monitorować parametry środowiskowe?
Parametry krytyczne w strefach Grade A i B muszą być monitorowane w czasie rzeczywistym i w sposób ciągły. Obejmuje to zliczanie cząstek niefizjologicznych oraz kontrolę różnicy ciśnień. Annex 1 nakłada obowiązek instalacji bardzo czułych systemów alarmowych.
Wizualne i dźwiękowe alerty sygnalizują każde odchylenie od zadanych norm mikrobiologicznych. Pomiary dla niższych klas C i D ustala się indywidualnie na podstawie analizy ryzyka. Gromadzone dane trafiają bezpośrednio do centralnego systemu zarządzania jakością. Szybka detekcja anomalii pozwala na natychmiastowe wstrzymanie procesu przed nieodwracalnym zanieczyszczeniem leku.
Jak wczesne planowanie układu upraszcza audyty?
Przemyślane rozmieszczenie stref i śluz na etapie koncepcyjnym drastycznie zmniejsza ryzyko niezgodności podczas inspekcji regulacyjnych. Błędy architektoniczne popełnione na początku inwestycji są najdroższe w fizycznej naprawie. Inspektorzy zawsze rygorystycznie oceniają logikę przemieszczania się personelu, czystych surowców oraz odpadów.
Ścieżki krzyżujące się stanowią najczęstszy powód uwag audytowych. Prawidłowa sekwencja stref kaskadowych znacznie ułatwia stabilne utrzymanie różnicy ciśnień. Przygotowując modernizację linii farmaceutycznej, warto rozważyć wczesną konsultację koncepcji technologicznej z inżynierami procesu.
Co zapamiętać z nowych wymagań jakościowych?
Zrewidowany dokument całkowicie zmienia podejście z reaktywnego na proaktywne zapobieganie zanieczyszczeniom krzyżowym. Główne filary nowej regulacji to przede wszystkim:
- obowiązkowe wdrożenie całościowej Strategii Kontroli Zanieczyszczeń (CCS),
- ciągłe monitorowanie wszystkich krytycznych parametrów w strefie A,
- rygorystyczna, powtarzalna walidacja układów CIP i SIP,
- szerokie wykorzystanie barier fizycznych oddzielających człowieka od procesu.
Zrewidowany Annex 1 porządkuje klasy czystości Grade A-D i wzmacnia podejście oparte na strategii CCS. Clean room wymaga filtracji HEPA, kontroli kaskady ciśnień, monitoringu w czasie rzeczywistym oraz udokumentowanej kwalifikacji DQ/IQ/OQ/PQ. Kluczową rolę odgrywają izolatory i automatyczne układy CIP/SIP.
FAQ
Czym clean room w farmacji różni się od standardowej hali produkcyjnej?
Clean room utrzymuje kontrolowaną liczbę cząstek i drobnoustrojów, a standardowa hala produkcyjna nie zapewnia takiej filtracji ani kaskady ciśnień. W farmacji oznacza to pracę w ściśle zdefiniowanych klasach czystości, z nadzorem nad powietrzem, przepływami i dostępem personelu. Taki układ ogranicza ryzyko kontaminacji produktu.
Jakie znaczenie ma Annex 1 dla klasyfikacji stref produkcyjnych?
Annex 1 narzuca cztery główne klasy czystości: Grade A, B, C i D, oraz wymaga podejścia opartego na ocenie ryzyka i CCS. Dokument określa też, jak mają być monitorowane parametry krytyczne w różnych stanach pracy obiektu. W praktyce wpływa na projekt całej strefy i sposób prowadzenia produkcji sterylnej.
Po co stosuje się izolatory w strefie czystej?
Izolatory fizycznie oddzielają operatora od wysoce aktywnych substancji i ograniczają liczbę interwencji manualnych. Dzięki temu zmniejszają ryzyko wniesienia zanieczyszczeń oraz ułatwiają utrzymanie wymagań GMP. W wielu procesach stanowią podstawowy element ochrony produktu i personelu.
Dlaczego systemy CIP i SIP są ważne dla bezpieczeństwa produkcji?
Systemy CIP i SIP pozwalają myć oraz sterylizować instalacje bez demontażu urządzeń, co ogranicza ryzyko przenoszenia zanieczyszczeń między seriami. Automatyzacja cykli poprawia powtarzalność i eliminuje błędy związane z czyszczeniem ręcznym. Ich skuteczność musi być potwierdzona walidacją.
Co obejmuje kwalifikacja instalacji w strefie czystej?
Kwalifikacja obejmuje DQ, IQ, OQ i PQ. Sprawdza zgodność projektu, poprawność montażu, działanie urządzeń oraz ich pracę w warunkach zbliżonych do rzeczywistych. Taki zestaw potwierdza, że instalacja nadaje się do bezpiecznego uruchomienia i pracy w reżimie farmaceutycznym.